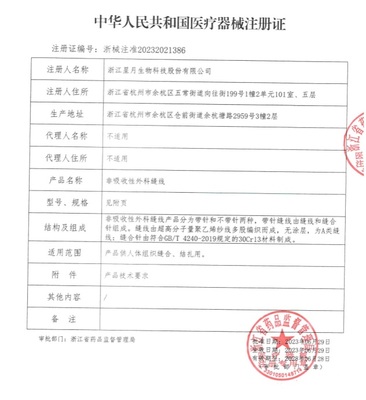
二类医疗器械注册证 从法规要求到实战指南
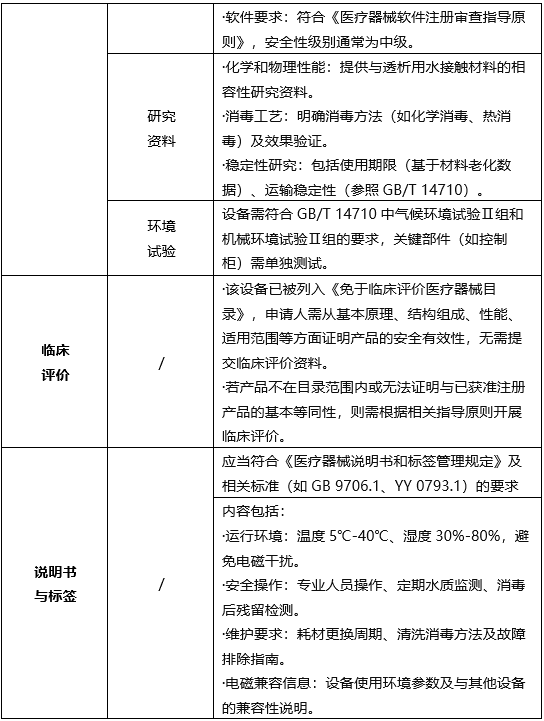
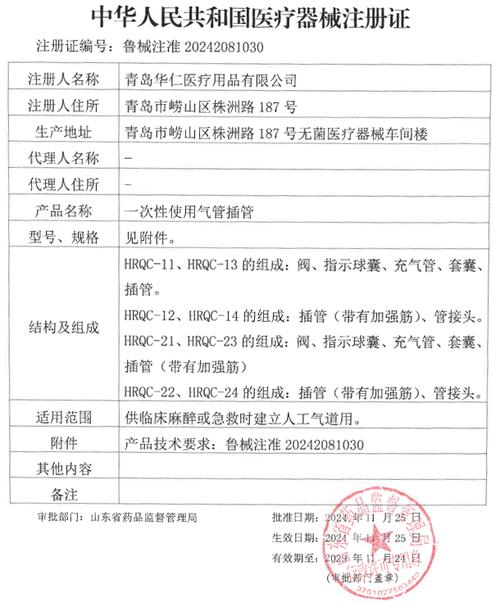
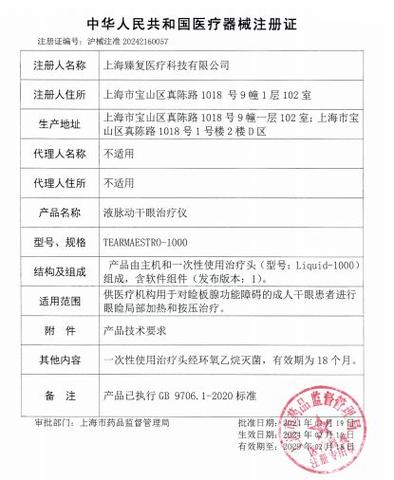
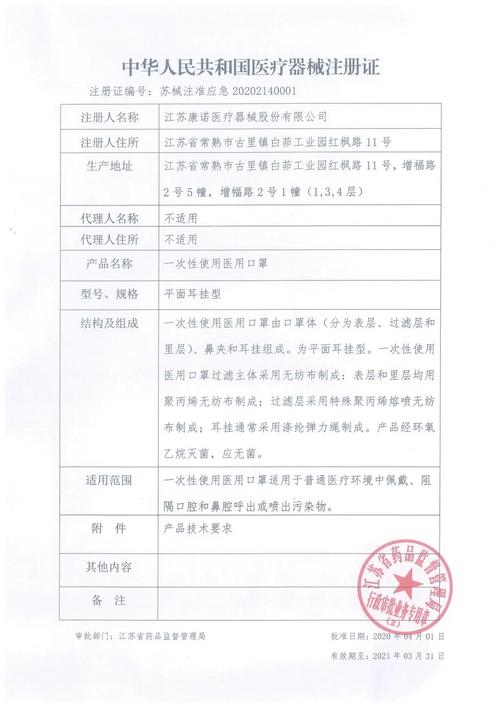
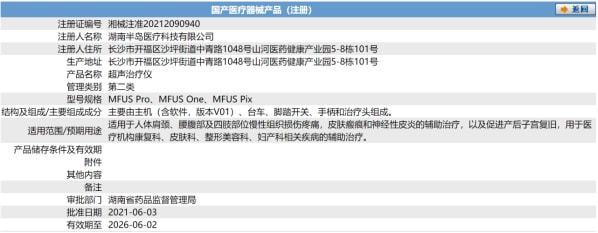
二类医疗器械注册证是国家药品监督管理局(NMPA)对中等风险医疗器械上市前审批的法定凭证。根据《医疗器械监督管理条例》,第二类医疗器械具有中度风险,需要严格控制管理以保证其安全、有效。取得注册证是产品合法上市销售的前提。
一、二类医疗器械注册的基本流程
- 产品分类界定:确认产品属于第二类医疗器械,参照《医疗器械分类目录》或申请分类界定。
- 产品技术要求编制:依据国家标准、行业标准制定产品技术要求,明确性能指标、检验方法等。
- 注册检验:由具有资质的医疗器械检验机构进行全性能检验,出具检验报告。
- 临床评价:通过同品种比对、临床试验或列入《免于临床评价目录》的方式完成临床评价。
- 体系核查:注册质量体系核查,确保生产质量管理规范(GMP)符合要求。
- 申报受理:向省级药品监督管理部门提交注册申请,受理后进入技术审评。
- 技术审评与审批:审评中心进行技术审评,必要时发补;通过后审批发证,有效期5年。
二、关键准备材料清单
- 产品风险分析资料
- 产品技术要求及检验报告
- 临床评价资料(同品种比对或临床试验报告)
- 生产制造信息(工艺流程、关键工艺、洁净区控制等)
- 产品说明书和标签样稿
- 质量管理体系文件
- 营业执照副本、法人身份证明
三、常见避坑指南
- 分类界定错误:提前与药监部门沟通,参考分类目录,避免因分类错误导致申报失败。
- 检验不通过:送检前务必按要求准备样品,确保典型性、全覆盖,避免重复检验。
- 临床评价不足:同品种比对需选择符合要求的对比器械,并逐一比对差异,提供支持性数据。
- 体系核查不达标:生产现场需符合规范要求,尤其注意设计开发、采购、生产、质量控制等环节的记录完整性和可追溯性。
- 发补应对不当:收到发补通知后,须在规定时限内逐条回复,补充证据应充分,避免答复含糊不清。
四、时间与成本概算
- 周期:通常6至12个月,其中检验1到3个月,临床评价2到6个月,审评审批3到6个月。
- 费用:检验费数万元不等,临床试验费用依方案而定;官方注册费多为省级财政收取,部分地区已减免。
五、拿到注册证后的持续责任
注册证不是终点。企业需建立不良事件监测、再评价、变更控制等体系。发生设计、工艺、材料等变更时,需评估是否触发注册变更。延续注册应在有效期届满前6个月提出申请。
二类医疗器械注册证是合规上市的敲门砖。企业应尽早规划,严把资料质量关,必要时借助专业法规顾问,提升一次性通过率,加速产品上市进程。
如若转载,请注明出处:http://www.hanbangyiliao.com/product/59.html
更新时间:2026-10-21 17:03:23