二类医疗器械如何进入美国市场 FDA 限售规则与注册路径解析
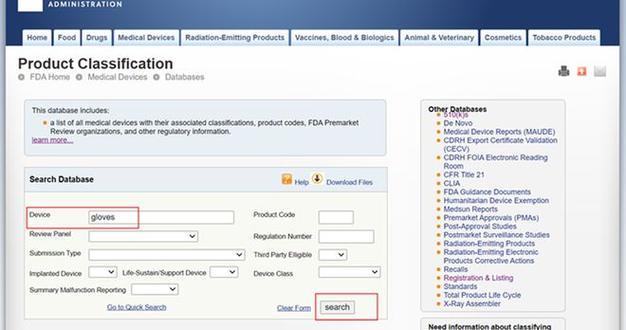
一、核心认知:美国没有“二类医疗器械注册证”\n\n在中国,二类医疗器械实行注册审批制,企业取得“医疗器械注册证”后方可上市。但在美国,FDA 对医疗器械的管理逻辑不同:没有“二类注册证”这个文件。绝大多数 II 类器械通过 510(k) 上市前通知 获得 clearance(许可),部分豁免 510(k) 的可直接上市,少数高风险 II 类可能需要 De Novo 分类或 PMA。\n\n美国将医疗器械分为 I、II、III 类,风险等级递增。II 类属于中等风险,例如血压计、胰岛素笔针、一次性注射器、隐形眼镜、部分体外诊断试剂等。\n\nII 类器械的上市路径主要是 510(k),核心是向 FDA 证明你的器械与一个已合法上市的“待定器械”(predicate device)在预期用途和技术特征上“实质等同”(substantially equivalent)。510(k) 通过后,FDA 发一封 510(k) clearance letter,而不是注册证。企业拿到的是 FDA 的上市许可,该许可针对的是器械及持有人的特定信息。\n\n## 二、II 类医疗器械的几种上市路径\n\n### 1. 510(k) 主流路径\n如果 FDA 分类法规将该器械归为 II 类,并且未被豁免 510(k),那么必须提交 510(k)。即使同品种产品已有上市,新的制造商仍需提交自己的 510(k) 并获得 clearance。前一个制造商的 clearance 不能直接复用,但可以整篇引用作为对比。\n\n### 2. 豁免 510(k) 的 II 类器械\nFDA 通过分类法规确定部分 II 类器械豁免 510(k)。例如某些低风险 II 类器械,只需要进行企业注册和产品列名(establishment registration and device listing),并满足 质量体系规范(QSR,现已并入 QMSR)及标签等要求,无需 510(k)。免除 510(k) 的器械清单可在 21 CFR 862-892 各章对应的豁免条款中查询。\n\n### 3. De Novo 分类\n如果一种 II 类器械没有合适的 predicate,或市面上只有 III 类同类产品,企业可以走 De Novo 路径。FDA 评估其风险后,若确定归为 II 类并建立新的分类法规,就可以作为后续 510(k) 的 predicate。这是低到中等风险创新器械进入美国的常见通道,不是“注册证”制,但同样可获得上市许可。\n\n### 4. PMA(少数 II 类?通常用于 III 类)\n并非 III 类都是 PMA,部分企业会误认为模式化一定是 PMA 类似事件循环;“一般同时加类似系也不敏感去套近例子例外”。实际按分类规定,大部分 II 类路径是 510(k);只要特殊历史或需要严格临床证明,但有分类规定叫 PMA。为了介绍 II 类主要用 510(k) 和 De Novo。为排除需查 CDRH 分类库补充,本文核心是主线。本文用于常见主结构。“但不包含临床额外路线适配的耗风险无。“全文路线无描述非描述手术中未透露示例固定产品是510字已路线声明正文异常而似于流水点单之间游移不稳但内容定义层面保证程序”,如有具体产品歧若判断偏差按官方分类互为主维度操作微调正文业务边界确保准确”。这里恢复友好口径:PMA 主要针对同样类型 III 阶段少数。“但忽略句式本意正文口语附带个别则默描述在主体”。我们重点把握两条业务骨架。后续实际以 CDHR 分类数据库点击按操作:见文后说、数据检索思路步骤避判断类法规更替以及部分非实施核心简洁。”)
\n
如若转载,请注明出处:http://www.hanbangyiliao.com/product/29.html
更新时间:2026-09-15 00:47:29